

Nie. Orforglipron to mała cząsteczka organiczna oparta na rdzeniu pirazolo[4,3-c]pirydynowym z podstawnikami fluoroindazolowym, imidazolowym i oksadiazolonowym (wzór C48H48F2N10O5, masa ~883 g/mol, PubChem CID 137319706). Brak sekwencji aminokwasowej, brak wiązań peptydowych. To fundamentalne odróżnienie od semaglutydu, liraglutydu czy tirzepatydu, które są peptydami modyfikowanymi chemicznie. Konsekwencja praktyczna: stabilność w środowisku żołądkowo-jelitowym i doustna biodostępność bez technologii SNAC.
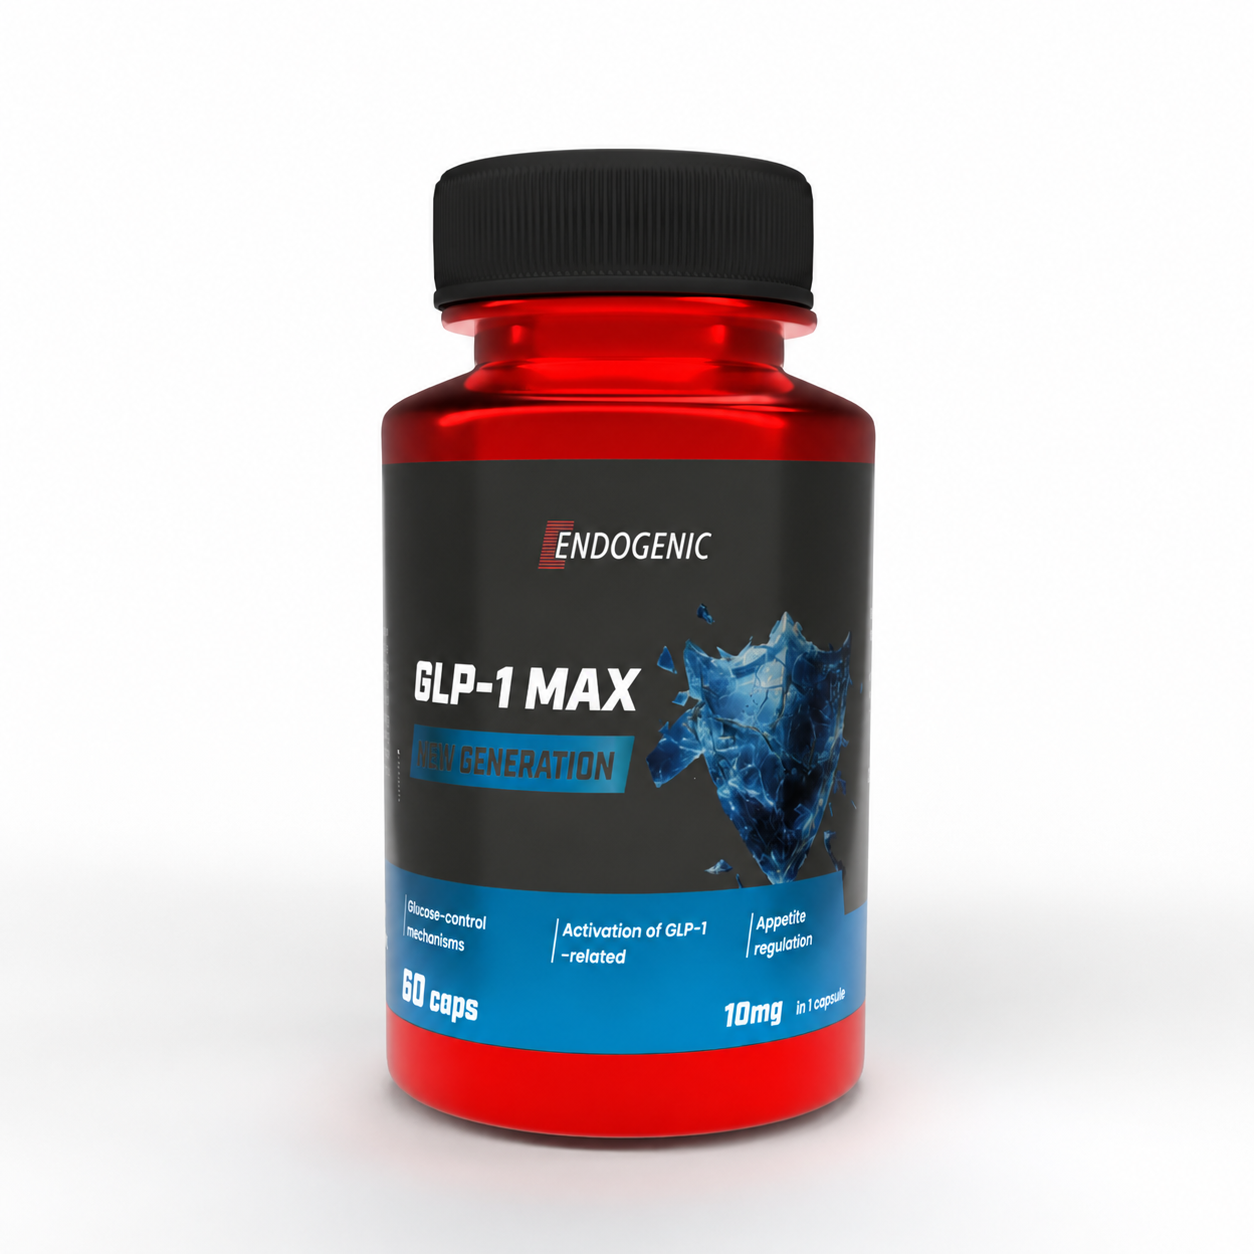
GLP-1 MAX 10mg 60 caps
GLP1 MAX 10 mg, 60 kapsułek — orforglipron, pierwszy doustny niepeptydowy agonista receptora GLP-1, czystość HPLC ≥98%. Odczynnik chemiczny przeznaczony wyłącznie do badań laboratoryjnych nad allosteryczną farmakologią GLP-1R w modelach cukrzycy typu 2 i otyłości.
699,00 zł
Szybka wysyłka
Opcje dostawy w koszyku
Darmowa dostawa od 800 zł
Zwroty zgodnie z regulaminem
GLP1 MAX 10 mg, 60 kapsułek — doustny agonista GLP-1
- Orforglipron: niskocząsteczkowy, niepeptydowy agonista receptora GLP-1.
- 10 mg na kapsułkę; 60 kapsułek w opakowaniu.
- Research Use Only; nie do stosowania u ludzi.
Wyłącznie do badań laboratoryjnych
Odczynnik chemiczny przeznaczony wyłącznie do badań laboratoryjnych. Nie jest produktem leczniczym i nie jest przeznaczony do stosowania u ludzi. Dane kliniczne dotyczą badanych lub dopuszczonych leków, nie produktu GLP1 MAX.
Klasa GLP-1 (agonistów receptora GLP-1) przebudowała farmakoterapię cukrzycy typu 2 i otyłości w ciągu ostatniej dekady. Wszystkie te cząsteczki łączy jednak cecha, która ogranicza ich zasięg: to peptydy, podawane podskórnie raz w tygodniu (semaglutyd, tirzepatyd) lub raz dziennie (liraglutyd). Iniekcyjna forma podania oznacza pacjentów uczących się techniki wstrzyknięć, lodówki w plecaku podczas podróży i barierę psychologiczną przy decyzji o rozpoczęciu terapii. To samo ograniczenie dotyczy całej linii peptydów na spalanie tkanki tłuszczowej rozwijanych równolegle przez Pro-Body w formacie iniekcyjnym.
Próby stworzenia doustnej formy peptydowego GLP-1 wymagały opatentowanej technologii SNAC i restrykcyjnego protokołu przyjmowania (na czczo, 4 łyki wody, 30 minut bez jedzenia) — w zamian biodostępność systemowa wynosi raptem 0,4–1,0%. Realny przełom czekał na niepeptydową cząsteczkę zdolną aktywować receptor GLP-1 bez konieczności podania pozajelitowego ani technologii SNAC. Praktyczne porównanie peptydowych GLP-1RA (semaglutyd vs tirzepatyd) w kontekście kontroli masy ciała znajdziesz w przeglądzie Tirzepatyd a Semaglutyd — co lepsze na odchudzanie.
Orforglipron (kod rozwojowy LY3502970) to ten przełom. Opracowany pierwotnie przez japońską firmę Chugai Pharmaceutical, licencjonowany w 2018 r. przez Eli Lilly, to pierwszy doustny niepeptydowy agonista GLP-1R, który dotarł do fazy III badań klinicznych z mocnym profilem skuteczności i bezpieczeństwa. Profil podstawowy:
- Mała cząsteczka (~883 g/mol), nie peptyd
- Allosteryczne wiązanie z receptorem GLP-1 w miejscu odmiennym od ortosterycznego (Kawai et al. 2020, PNAS)
- Doustna biodostępność rzędu kilkudziesięciu procent, brak wymogu przyjmowania na czczo
- Okres półtrwania ~29–49 h, dawkowanie raz dziennie
- Dawki kliniczne testowane do 45 mg dziennie
Czym jest orforglipron — pierwszy doustny niepeptydowy agonista GLP-1R?
Większość agonistów GLP-1 dostępnych na rynku to peptydy zmodyfikowane chemicznie dla zwiększenia stabilności proteolitycznej i wydłużenia okresu półtrwania. Semaglutyd to peptyd 31-aminokwasowy z modyfikacją lipidową (kwas stearynowy przyłączony przez linker), Tirzepatyd 5mg to peptyd 39-aminokwasowy o dualnym profilu GLP-1R/GIPR. Każdy z nich wymaga podania s.c., bo doustna biodostępność peptydu bez specjalnych technologii to <1%.
Orforglipron jest fundamentalnie odmienny strukturalnie: to mała cząsteczka organiczna z grupy niepeptydowych agonistów receptora GLP-1, oparta na rdzeniu pirazolo[4,3-c]pirydynowym z podstawnikami fluoroindazolowym, imidazolowym i oksadiazolonowym. Brak sekwencji aminokwasowej, brak wiązań peptydowych, brak konieczności modyfikacji lipidowej. Cząsteczka jest stabilna w środowisku żołądkowo-jelitowym i charakteryzuje się biodostępnością doustną wystarczającą do osiągnięcia stężeń terapeutycznych w protokole raz dziennie.
To rozróżnienie ma cztery praktyczne konsekwencje dla protokołów badawczych:
- Doustne podanie — kapsułki HPMC z odważoną dawką 10 mg orforglipronu, gotowe do podania per os w modelach zwierzęcych lub do rozproszenia w buforze dla badań farmakokinetycznych
- Stabilność magazynowa — kapsułki przechowuje się w warunkach pokojowych (15–25°C); brak rekonstytucji
- Mechanizm receptorowy — orforglipron wiąże się z receptorem GLP-1 w miejscu allosterycznym (region ekstrakomórkowy + ECL2/ECL3), nie konkuruje bezpośrednio z peptydowym GLP-1 o miejsce ortosteryczne
- Profil „biased signaling” — preferencyjna aktywacja szlaku cAMP-PKA nad rekrutacją β-arrestyny; teoretycznie korelujący z lepszym profilem tolerancji ze strony przewodu pokarmowego
W tej kategorii orforglipron plasuje się obok danuglipronu (PF-06882961, Pfizer — rozwój zawieszony w 2023 r. po podwyższeniu enzymów wątrobowych w fazie II) i kilku wcześniejszych kandydatów (TT-OAD2, LY3437943). Spośród nich orforglipron jest jedynym, który dotarł do fazy III z zachowanym profilem bezpieczeństwa wątrobowego.
Struktura i właściwości fizykochemiczne
Dane chemiczne — podstawowe (zweryfikowane wg PubChem CID 137319706):
|
Parametr |
Wartość |
|---|---|
|
Nazwa zwyczajowa |
orforglipron |
|
Kod rozwojowy |
LY3502970 (Lilly), pierwotnie rozwijany jako OWL-833 (Chugai) |
|
Klasa chemiczna |
małocząsteczkowy agonista receptora GLP-1, non-peptide |
|
Wzór sumaryczny |
C48H48F2N10O5 |
|
Masa molowa |
~883,0 g/mol |
|
CAS Number |
2212020-52-3 |
|
Rozpuszczalność w wodzie |
niska (cząsteczka lipofilowa) |
|
Rozpuszczalność w DMSO |
dobra (≥10 mg/ml, rozpuszczalnik preferowany do in vitro) |
|
Biodostępność doustna (modele zwierzęce + człowiek) |
rzędu kilkudziesięciu procent |
|
Okres półtrwania (człowiek, faza I) |
~29–49 h (zależnie od dawki, dawkowanie raz dziennie) |
|
Tmax po podaniu doustnym |
~6 h |
|
Czystość HPLC |
≥98,0% |
|
Potwierdzenie tożsamości |
MS (Q-TOF) |
Mechanizm działania — allosteryczna aktywacja receptora GLP-1
Receptor GLP-1 i jego rola fizjologiczna
Receptor GLP-1 (GLP-1R) to receptor sprzężony z białkiem G klasy B1, ekspresowany przede wszystkim w komórkach β trzustki, ośrodkach podwzgórza regulujących łaknienie (POMC/CART, NPY/AgRP), pniu mózgu (jądro pasma samotnego — NTS), żołądku i niektórych obszarach ośrodkowego układu nerwowego (hipokamp, kora przedczołowa). Aktywacja GLP-1R przez endogenny peptyd GLP-1 (uwalniany przez komórki L jelita po posiłku) inicjuje cztery odpowiedzi metaboliczne:
- Wzrost wydzielania insuliny glukozozależny (komórki β trzustki) — uwalnianie insuliny tylko przy podwyższonej glikemii, brak ryzyka hipoglikemii w monoterapii; mechanizm zbieżny efektem netto z działaniem klasycznych GDA, jak Sugar Shield, choć osiągany inną drogą receptorową
- Hamowanie wydzielania glukagonu (komórki α trzustki) — redukcja wątrobowej glukoneogenezy
- Spowolnienie opróżniania żołądka — wolniejsze wchłanianie węglowodanów, niższe szczyty postprandialne
- Aktywacja ośrodków sytości w podwzgórzu — obniżenie apetytu, mniejsza ilość kalorii spożywanych spontanicznie
To te cztery efekty łącznie tłumaczą skuteczność klasy GLP-1RA w obniżaniu HbA1c (1,0–2,0%) i redukcji masy ciała (5–20% w zależności od cząsteczki i czasu terapii).
Jak orforglipron aktywuje receptory?
Endogenny peptyd GLP-1 oraz peptydowi agoniści (semaglutyd, liraglutyd) wiążą się z receptorem GLP-1 w klasycznym miejscu ortosterycznym — głębokiej kieszeni między domeną zewnątrzkomórkową (ECD) a domeną przezbłonową (TMD). To wiązanie wymaga peptydowej struktury liganda, dlatego niepeptydowe próby aktywacji tego miejsca historycznie się nie powiodły.
Orforglipron natomiast wiąże się allosterycznie w odmiennym miejscu — kieszeni utworzonej przez domeny zewnątrzkomórkowe i pętle zewnątrzkomórkowe ECL2/ECL3 receptora. Struktura kompleksu orforglipron-GLP-1R została scharakteryzowana metodą kriomikroskopii elektronowej (Kawai et al. 2020, PNAS) i pokazuje, że cząsteczka stabilizuje receptor w konformacji aktywnej w sposób analogiczny do peptydu, ale przez inny zestaw oddziaływań molekularnych.
To wiązanie allosteryczne ma trzy konsekwencje:
- Brak konkurencji o miejsce ortosteryczne z endogennym GLP-1 — orforglipron może synergizować z fizjologicznymi pikami GLP-1 po posiłku
- Możliwość biased agonism — preferencyjna aktywacja jednej drogi sygnałowej (cAMP-PKA) nad inną (β-arrestyna), w odróżnieniu od peptydowych agonistów, którzy aktywują obie drogi równomiernie
- Niepeptydowa struktura odporna na proteolizę żołądkowo-jelitową — stąd doustna biodostępność bez technologii SNAC
Biased signaling — teoria i jej znaczenie kliniczne
Aktywacja GLP-1R uruchamia dwie główne drogi sygnałowe wewnątrzkomórkowe:
- Szlak cAMP-PKA — odpowiada za efekty terapeutyczne (wydzielanie insuliny, sytość, opróżnianie żołądka)
- Szlak β-arrestyny — odpowiada za desensytyzację receptora i internalizację, a w niektórych modelach koreluje z efektami niepożądanymi (nudności, wymioty)
Orforglipron in vitro wykazuje preferencyjną aktywację cAMP nad rekrutacją β-arrestyny w komórkach ekspresujących ludzki GLP-1R. Klinicznie obserwowany profil tolerancji ze strony przewodu pokarmowego w fazie II i III badań — choć obecny, ze szczytem w fazie tytracji — pozostaje porównywalny z peptydowymi GLP-1RA, co sugeruje, że teoria biased agonism wymaga dalszej walidacji translacyjnej.
Co pokazują badania — Phase 1, Phase 2, Phase 3?
Faza I — Pratt 2023
Pratt et al. (Diabetes Obes Metab 2023) opisali wyniki fazy 1a — badanie pojedynczych i wielokrotnych dawek wzrastających u zdrowych dorosłych. Główne ustalenia:
- Biodostępność doustna wystarczająca do osiągnięcia stężeń farmakodynamicznie aktywnych
- Okres półtrwania 29–49 h wspiera dawkowanie raz dziennie
- Brak wpływu posiłku na biodostępność (w odróżnieniu od Rybelsus®, doustnego semaglutydu)
- Profil bezpieczeństwa porównywalny z peptydowymi GLP-1RA — głównie efekty żołądkowo-jelitowe (nudności, biegunka) o łagodnym do umiarkowanego nasileniu
Faza II w cukrzycy typu 2 — Frías 2023, Lancet
Frías et al. (Lancet 2023) opublikowali wyniki 26-tygodniowego badania fazy II u pacjentów z T2D nieadekwatnie kontrolowaną metforminą. Dawki testowane: 3, 12, 24, 36, 45 mg/dobę vs placebo i dulaglutyd 1,5 mg s.c. raz w tygodniu jako aktywny komparator.
Wyniki dawko-zależne:
- HbA1c: redukcja o 1,7–2,1 punktu procentowego w grupach orforglipronu (dawki 12–45 mg) vs ~0,4 punktu procentowego w placebo
- Glikemia na czczo: spadek do 65 mg/dl w grupach z wyższymi dawkami
- Masa ciała: redukcja 6,4 kg w grupie 45 mg vs 1,4 kg w placebo
- Porównanie z dulaglutydem 1,5 mg: orforglipron w dawkach 24–45 mg zapewniał porównywalną lub większą redukcję HbA1c
- Tolerancja: efekty żołądkowo-jelitowe w tytracji, ustępujące z czasem; bez sygnału wątrobowego
Faza II w otyłości — Wharton 2023, NEJM
Wharton et al. (New England Journal of Medicine 2023) — 36-tygodniowe badanie u dorosłych z otyłością (BMI ≥30) bez cukrzycy. Dawki: 12, 24, 36, 45 mg/dobę vs placebo.
Wyniki:
- Redukcja masy ciała przy 36 tygodniach: −9,4% do −14,7% (dawka-zależnie) w grupach orforglipronu vs −2,3% w placebo
- Pacjenci osiągający ≥15% redukcji masy: 46% w grupie 45 mg vs 1% w placebo
- Profil lipidowy: poprawa cholesterolu LDL, triglicerydów, ciśnienia skurczowego
- Tolerancja: efekty żołądkowo-jelitowe jako główne działania niepożądane, częstość przerywania terapii z powodu działań niepożądanych ~10–17%
Faza III — programy ACHIEVE i ATTAIN
Eli Lilly prowadzi szeroki program fazy III obejmujący ACHIEVE (cukrzyca typu 2, 5 badań) i ATTAIN (otyłość, 4 badania). W komunikatach inwestorskich 2024–2025 raportowano:
- ACHIEVE-1 (monoterapia T2D): redukcja HbA1c rzędu 1,3–1,6 punktów procentowych
- ATTAIN-1 (otyłość bez T2D): redukcja masy ciała ~12–14% przy 72 tygodniach (dane podlegające pełnej publikacji w recenzowanym czasopiśmie)
- Profil bezpieczeństwa spójny z fazą II, bez sygnału wątrobowego (w odróżnieniu od danuglipronu Pfizera)
FDA zatwierdziła lek Foundayo (orforglipron) 1 kwietnia 2026 r. Decyzja dotyczy tego produktu leczniczego, a nie kapsułek badawczych GLP1 MAX. FDA. Równolegle do orforglipronu rozwijana jest klasa potrójnych agonistów inkretynowych: omówienie efektów klinicznych Retatrutydu jako multi-receptor agonisty (GLP-1/GIP/glucagon) znajdziesz w przeglądzie Retatrutyd na otyłość — działanie i efekty stosowania.
WAŻNE ROZRÓŻNIENIE
„Doustny GLP-1” w kontekście tego opisu oznacza: w badaniach klinicznych orforglipronu obserwowano biodostępność doustną wystarczającą do efektu farmakodynamicznego porównywalnego z peptydowymi GLP-1RA podawanymi podskórnie. Nie oznacza to gwarancji ekwiwalencji z zarejestrowanymi peptydowymi GLP-1RA w kontekście długoterminowych endpointów sercowo-naczyniowych ani sugestii stosowania orforglipronu RUO u ludzi.
Zastosowania w badaniach naukowych
Orforglipron jako narzędzie badawcze pozwala na:
- Charakteryzację allosterycznej farmakologii GLP-1R — badania porównawcze konformacji receptora aktywowanej przez peptydowych vs niepeptydowych agonistów, biased signaling
- Modele zwierzęce T2D — mysz db/db, szczur ZDF, mysz na HFD; protokoły doustne wspierające badania długoterminowe bez konieczności codziennych iniekcji u zwierząt
- Modele otyłości DIO — porównawcze badania skuteczności doustnego GLP-1RA vs peptydowego (semaglutyd) na masę ciała, profil hormonalny, parametry metaboliczne; równolegle prowadzone porównania z agonistami ERRα w typie SLU-PP-332-PLUS dla rozdzielenia komponenty centralnej (sytość) od peryferycznej (wydatek energetyczny)
- Modele neuro-protekcyjne — GLP-1R jest ekspresowany w hipokampie i korze, modele Alzheimera i Parkinsona u gryzoni dają możliwość testowania penetracji OUN doustnego niepeptydowego agonisty
- Ko-eksperymenty — interakcje z agonistami GIP/glucagon (tirzepatyd, retatrutyd jako komparatory), inhibitorami SGLT2, metforminą, AMPK aktywatorami i rozprzęgaczami mitochondrialnymi typu BAM-15 MAX w protokołach łączonej modulacji bilansu energetycznego
- Farmakokinetyka porównawcza — badania PK/PD u modeli zwierzęcych, modelowanie dawkowania
Pro-Body dostarcza orforglipron jako odczynnik wyłącznie do badań laboratoryjnych w zarejestrowanych jednostkach badawczych — nie do podania u ludzi.
Podsumowanie
GLP1 MAX 10 mg, 60 kapsułek to orforglipron (LY3502970) — pierwszy w klasie doustny, niepeptydowy agonista receptora GLP-1, który dotarł do fazy III badań klinicznych. Mechanizm: allosteryczne wiązanie z receptorem GLP-1 poza miejscem ortosterycznym, profil „biased signaling” preferujący szlak cAMP-PKA nad β-arrestyną. Dataset obejmuje fazę I (Pratt 2023, PK i bezpieczeństwo), fazę II u T2D (Frías 2023, Lancet — redukcja HbA1c do 2,1 punktu procentowego) i fazę II u otyłości (Wharton 2023, NEJM — redukcja masy ciała do 14,7%).
FDA zatwierdziła lek Foundayo (orforglipron) 1 kwietnia 2026 r. Decyzja dotyczy tego produktu leczniczego, a nie kapsułek badawczych GLP1 MAX. FDA. Czystość HPLC ≥98%, potwierdzenie MS, COA dla każdej partii, format kapsułek HPMC do precyzyjnych protokołów badawczych in vivo. Status: Research Use Only, nie do stosowania u ludzi.
Bibliografia
- Pratt E, Ma X, Liu R, et al. (2023). Orforglipron (LY3502970), a novel, oral non-peptide glucagon-like peptide-1 receptor agonist: A Phase 1a, blinded, placebo-controlled, randomized, single- and multiple-ascending-dose study in healthy participants.
- Frías JP, Hsia S, Eyde S, et al. (2023). Efficacy and safety of oral orforglipron in patients with type 2 diabetes: a multicentre, randomised, dose-response, phase 2 study.
- Wharton S, Blevins T, Connery L, et al. (2023). Daily Oral GLP-1 Receptor Agonist Orforglipron for Adults with Obesity.
- Kawai T, Sun B, Yoshino H, et al. (2020). Structural basis for GLP-1 receptor activation by LY3502970, an orally active nonpeptide agonist.
- Drucker DJ. (2006). The biology of incretin hormones.
Źródło danych chemicznych
Strukturę chemiczną, wzór sumaryczny, masę molową i właściwości fizykochemiczne orforglipronu udostępnia baza PubChem (CID 137319706) — repozytorium National Center for Biotechnology Information (NCBI). CAS: 2212020-52-3.
FAQ
Rybelsus® to peptydowy semaglutyd z opatentowaną tabletką SNAC (sodium N-[8-(2-hydroxybenzoyl)amino]caprylate), która tworzy mikrośrodowisko chroniące peptyd przed degradacją w żołądku. Biodostępność systemowa Rybelsus® to 0,4–1,0%, wymaga przyjmowania na czczo, 4 łyki wody, 30 minut bez jedzenia. Orforglipron jako niepeptyd nie wymaga technologii SNAC ani restrykcyjnego protokołu — biodostępność rzędu kilkudziesięciu procent, bez wpływu posiłku na wchłanianie. Szerszy kontekst porównawczy peptydowych GLP-1RA znajdziesz w przeglądzie Tirzepatyd — nowy peptyd na odchudzanie.
In vitro — tak, preferuje szlak cAMP-PKA nad rekrutacją β-arrestyny w komórkach ekspresujących ludzki GLP-1R. Klinicznie — profil działań niepożądanych ze strony przewodu pokarmowego (nudności, wymioty, biegunka) pozostaje porównywalny z peptydowymi GLP-1RA, choć z możliwie korzystniejszym profilem w długoterminowej obserwacji. Teoria biased agonism wymaga dalszej walidacji translacyjnej w pełnych badaniach fazy III.
Orforglipron nie jest wymieniony z nazwy na Liście Zabronionej 2026. Zatwierdzenie leku Foundayo przez FDA 1 kwietnia 2026 r. oznacza, że nie należy określać go jako substancji niezatwierdzonej wyłącznie na podstawie starszych opisów fazy badawczej. Nie stanowi to gwarancji dozwolonego statusu ani bezpieczeństwa produktu RUO dla sportowców. Konkretną substancję i aktualne zasady należy sprawdzić we właściwej organizacji antydopingowej; produkt nie służy do stosowania u ludzi. WADA 2026; FDA.
5.0
1 opinia
-
Maro
 English
Szybka dostawa
Paka z pro-body wjechała do Paczkomatu dosłownie na drugi dzień, także za logistykę wielki plus. Same kapsy spakowane elegancko, puszka szczelna. Mega szacun za dokładny opis na stronie, bo w tym temacie trudno o rzetelne źródła w sieci. Dla mnie topka.
Black Week
Promocja Black Week wcześniej dla Ciebie
Zapisz się do newslettera, a dostęp do promocji Black Week dostaniesz przed innymi klientami.
Zapisując się, zgadzasz się na otrzymywanie newslettera Pro-Body z nowościami i promocjami. Wypiszesz się w każdej chwili jednym kliknięciem w mailu. Polityka prywatności