

Orforglipron jest niskocząsteczkową cząsteczką syntetyczną (~883 g/mol, C₄₈H₄₈F₂N₁₀O₅), aktywującą receptor GLP-1 jako biased agonist — bez peptydowej struktury odwzorowującej natywny GLP-1. Semaglutyd (~4114 g/mol) i tirzepatyd (~4814 g/mol) to peptydowe analogi natywnych hormonów inkretynowych, wymagające iniekcji podskórnej (lub specyficznej formulacji z SNAC w przypadku semaglutydu doustnego). Orforglipron umożliwia doustne dawkowanie w standardowej formie kapsułki bez współformułowania z promotorem absorpcji.
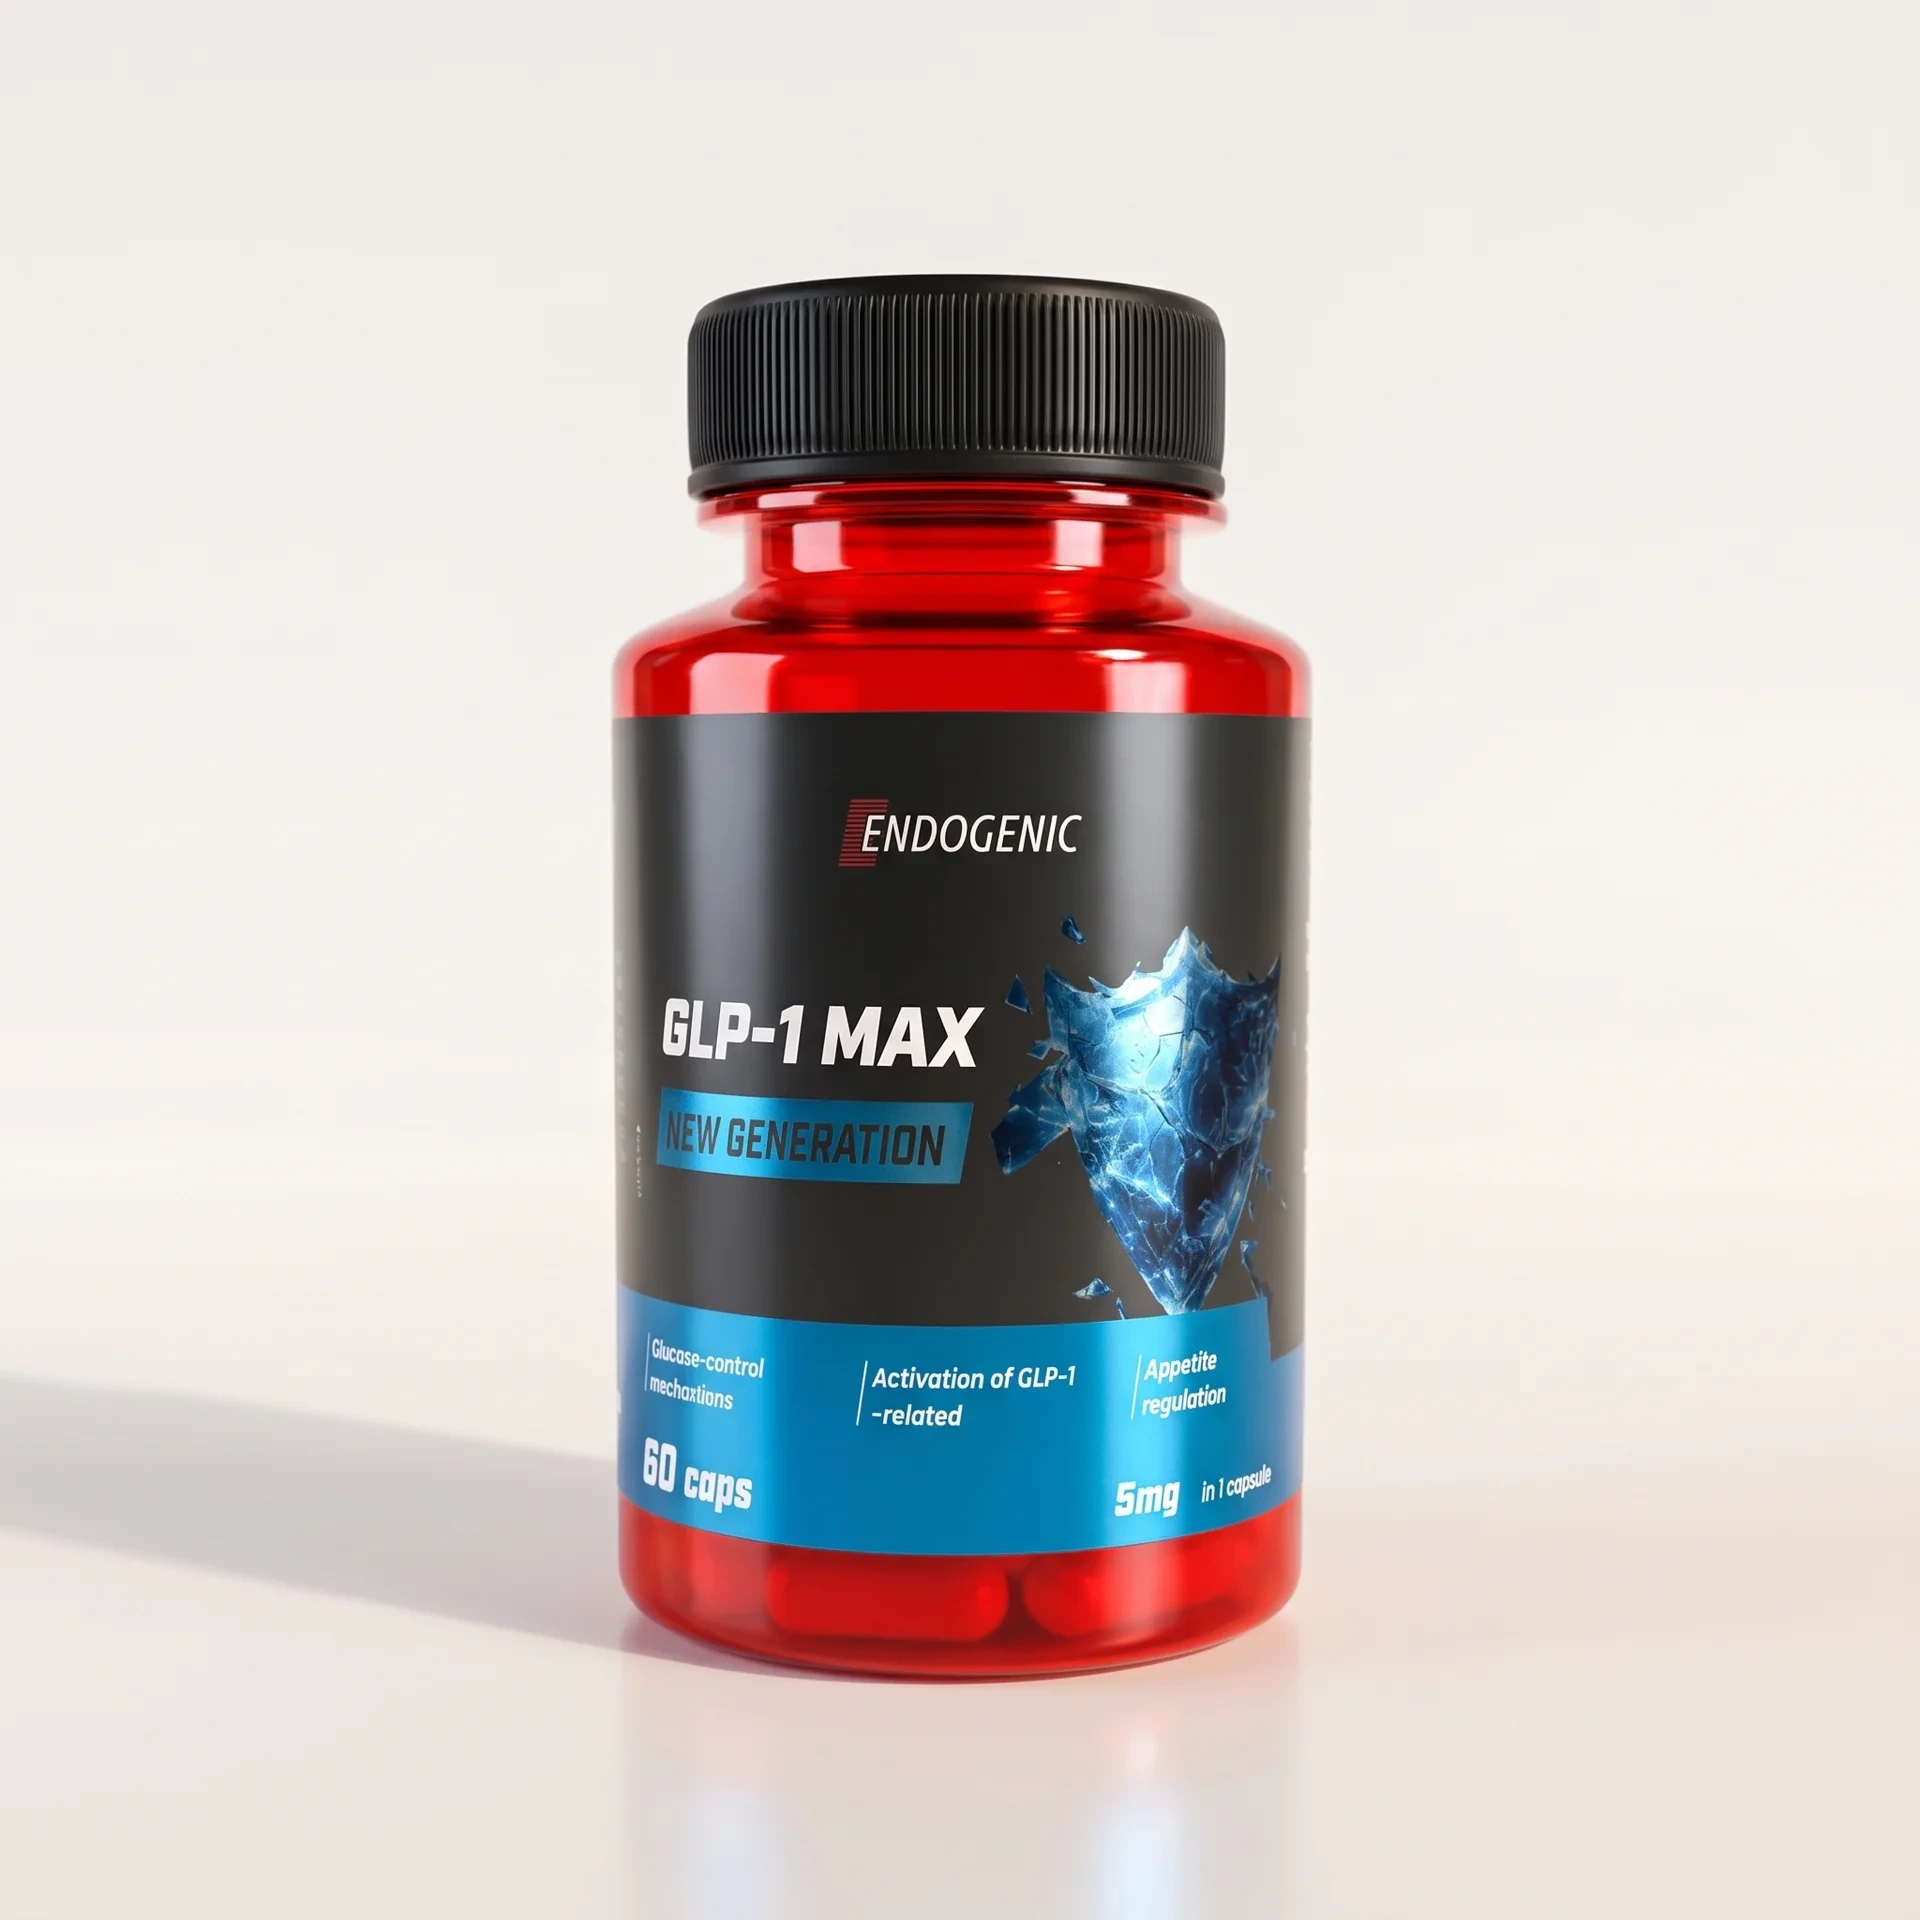
GLP-1 MAX 5mg 60 caps
GLP-1 MAX orforglipron to niskocząsteczkowy doustny agonista receptora GLP-1 forma kapsułek 5 mg w opakowaniu 60 sztuk. Substancja jest narzędziem molekularnym do badań nad farmakologią receptora GLP-1, biodostępnością doustną small-molecule peptidomimetyków, metabolizmem glukozy oraz regulacją apetytu — w modelach zwierzęcych i układach in vitro.
519,00 zł
Szybka wysyłka
Opcje dostawy w koszyku
Darmowa dostawa od 800 zł
Zwroty zgodnie z regulaminem
GLP-1 MAX (orforglipron) 5 mg 60 caps - Endogenic
- GLP-1 MAX: orforglipron, niskocząsteczkowy agonista receptora GLP-1.
- 5 mg na kapsułkę; opakowanie 60 kapsułek.
- Odczynnik Research Use Only, nie produkt leczniczy.
GLP-1 MAX (orforglipron) to niskocząsteczkowy agonista receptora GLP-1 dostarczany w kapsułkach 5 mg, w opakowaniu 60 sztuk. Odczynnik przeznaczony jest do badań laboratoryjnych nad farmakologią receptora GLP-1, biodostępnością doustną, metabolizmem glukozy i regulacją apetytu w modelach zwierzęcych oraz układach in vitro. Nie jest produktem leczniczym i nie jest przeznaczony do stosowania u ludzi.
W ofercie Pro-Body GLP-1 MAX dostarczany jest w postaci kapsułek twardych zawierających 5 mg orforglipronu na kapsułkę, w opakowaniu 60 kapsułek — konfiguracji odpowiadającej protokołom titracyjnym z literatury badań klinicznych. Forma ta wpisuje się w katalog peptydów w kapsułkach wykorzystywanych w protokołach badawczych z dawkowaniem doustnym.
Oral non-peptide GLP-1 agonist - czym są?
Orforglipron należy do nowej generacji doustnych niskocząsteczkowych agonistów receptora GLP-1, w której obecność nie polega na peptydowej strukturze odwzorowującej natywny GLP-1(7-36)NH₂, lecz na małej cząsteczce zdolnej do aktywacji receptora bez konieczności mimikry sekwencji aminokwasowej. Ta klasa różni się fundamentalnie od dwóch wcześniejszych pokoleń agonistów GLP-1:
Pierwsza generacja — peptydowi agoniści iniekcyjni
Eksenatyd, liraglutyd, dulaglutyd, semaglutyd iniekcyjny, tirzepatyd. Cząsteczki peptydowe oparte na sekwencji egzendyny-4 lub modyfikowanego natywnego GLP-1, wymagające iniekcji podskórnej (raz dziennie lub raz w tygodniu) ze względu na degradację proteolityczną w przewodzie pokarmowym. Bezpośrednie porównanie najczęściej dyskutowanych przedstawicieli tej generacji omawia artykuł Tirzepatyd a Semaglutyd — co lepsze na odchudzanie.
Druga generacja — peptydowy agonista doustny
Semaglutyd doustny (Rybelsus®). Cząsteczka peptydowa współformułowana z SNAC (sodium N-(8-[2-hydroxybenzoyl]amino)caprylate) — promotorem absorpcji żołądkowej. Mimo postępu biodostępność doustna pozostaje ograniczona (~1%) z surową konfiguracją dawkowania (na czczo, godzina przed jedzeniem).
Trzecia generacja — small-molecule oral agonist (klasa orforglipronu)
Cząsteczki niskocząsteczkowe zdolne do aktywacji receptora GLP-1 z biodostępnością doustną wyższą niż formy peptydowe (konkretne wartości różnią się między gatunkami modelowymi i nie zostały w pełni opisane publicznie dla orforglipronu; Eli Lilly raportuje znaczące stężenia surowicze po podaniu doustnym bez współformułowania z promotorem absorpcji), bez restrykcji dotyczących posiłków. Klasa otwiera możliwość codziennego doustnego dawkowania bez iniekcji oraz znacznie tańszej produkcji (synteza chemiczna small-molecule vs synteza peptydowa).
W literaturze orforglipron opisywany jest jako biased agonist — preferencyjnie aktywuje szlak sygnałowy cAMP, ograniczając jednocześnie internalizację receptora zależną od β-arrestyny. Profil ten może mieć implikacje dla długofalowej desensytyzacji receptora i tolerancji terapeutycznej, co jest aktywnym obszarem badań przedklinicznych i klinicznych.
PERSPEKTYWA NAUKOWA Większość opublikowanych danych o orforglipronie pochodzi z programu rozwojowego Eli Lilly: badania przedkliniczne na linii komórek HEK293 transfekowanych receptorem GLP-1, modele mysie i szczurze cukrzycy/otyłości, oraz badania kliniczne fazy I i II opublikowane w The Lancet (Frias et al., 2023) i NEJM (Wharton et al., 2023). Wybrane wyniki fazy III ATTAIN-1 (otyłość) oraz ACHIEVE (T2DM) zostały opublikowane w NEJM w 2025 roku.
Status decyzji rejestracyjnych EMA/FDA zmienia się dynamicznie — opis substancji odzwierciedla stan literatury w dacie ostatniej aktualizacji COA. Każde twierdzenie w tym opisie odnosi się do danych przedklinicznych lub opublikowanych wyników badań klinicznych — pełna charakterystyka farmakologiczna i profilu bezpieczeństwa zostanie zaktualizowana wraz z kolejnymi publikacjami fazy III.
Czym jest orforglipron?
- Nazwa chemiczna (IUPAC): struktura małocząsteczkowego peptidomimetyku non-peptide
- Kod rozwojowy: LY3502970 (Eli Lilly), dawniej OWL833 (Chugai Pharmaceutical)
- Nazwa międzynarodowa (INN): orforglipron
- Klasa związku: niskocząsteczkowy doustny agonista receptora GLP-1, biased agonist preferencyjnie aktywujący szlak cAMP
- Wzór sumaryczny: C₄₈H₄₈F₂N₁₀O₅
- Masa molowa: ~883 g/mol (PubChem CID 137319706)
- Charakterystyka farmakokinetyczna: okres półtrwania w surowicy ludzkiej ~29–49 h (umożliwia dawkowanie raz na dobę), Tmax ~6–10 h
- Forma fizyczna: kapsułki twarde z proszkiem zawierającym 5 mg orforglipronu (5 mg API per kapsułka × 60 kapsułek per opakowanie)
Cząsteczka jest niskocząsteczkowym peptidomimetykiem o budowie heterocyklicznej, wykazującym powinowactwo do allosterycznego miejsca wiązania receptora GLP-1. Pro-Body dostarcza GLP-1 MAX w wersji syntezowanej w standardzie research-grade, z weryfikacją tożsamości metodą tandemowej spektrometrii mas wysokiej rozdzielczości (HRMS) i pomiarem czystości HPLC z detekcją UV przy 254 nm i 280 nm.
Tabela charakterystyki chemicznej
|
Parametr |
Wartość |
| Nazwa międzynarodowa | orforglipron |
| Kod rozwojowy | LY3502970 (Eli Lilly), OWL833 (Chugai) |
| Klasa związku | small-molecule oral GLP-1 receptor agonist |
| Wzór sumaryczny | C₄₈H₄₈F₂N₁₀O₅ |
| Masa molowa | ~883 g/mol |
| PubChem CID | 137319706 |
| Czystość (HPLC) | ≥98% |
| Potwierdzenie tożsamości | tandemowa spektrometria masowa wysokiej rozdzielczości (HRMS) |
| Postać | kapsułki twarde, opakowanie 60 sztuk |
| Zawartość API per kapsułka | 5 mg orforglipronu |
| Zawartość API per opakowanie | 300 mg orforglipronu (60 × 5 mg) |
| Substancje pomocnicze | celuloza mikrokrystaliczna, krzemionka koloidalna, stearynian magnezu, kapsułka HPMC |
| Warunki przechowywania | 15–25°C, sucha lokalizacja, chronić przed światłem |
| Stabilność | 24 miesiące od daty produkcji w oryginalnym opakowaniu |
| Okres półtrwania (literatura) | ~29–49 h (badania farmakokinetyczne fazy I) |
| COA per batch | PDF inline na karcie produktu |
Struktura i właściwości fizykochemiczne
Orforglipron to small-molecule peptidomimetyk o masie molowej ~883 g/mol i wzorze sumarycznym C₄₈H₄₈F₂N₁₀O₅ (PubChem CID 137319706). Wartość MW przekracza klasyczny próg Lipinski’s Rule of Five (≤500 Da), co plasuje cząsteczkę w rozwijającej się klasie związków „Beyond Rule of Five” (bRo5) — drobnocząsteczkowych leków o masie powyżej 500 Da, dla których biodostępność doustna jest osiągalna dzięki dodatkowym cechom strukturalnym (m.in. sztywność konformacyjna, ekspozycja domen polarnych).
W porównaniu do peptydowych agonistów GLP-1 (semaglutyd: ~4114 g/mol, tirzepatyd: ~4814 g/mol) cząsteczka jest około pięciokrotnie mniejsza, co determinuje możliwość pasywnej dyfuzji przez błonę nabłonka jelita cienkiego.
Charakterystyka fizykochemiczna
- Lipofilność (logP): umiarkowana, w zakresie korzystnym dla biodostępności doustnej small-molecule (typowo logP 2–4 dla tej klasy cząsteczek)
- Rozpuszczalność w wodzie: ograniczona w pH neutralnym, lepsza w środowisku kwaśnym (pH 1–3, odpowiadającym soku żołądkowemu)
- Rozpuszczalność w rozpuszczalnikach organicznych: dobra w DMSO (do 50 mg/ml), umiarkowana w etanolu i metanolu
- Stabilność termiczna: stabilny w temperaturze pokojowej w fazie stałej; w roztworach wodnych preferowane przechowywanie 2–8°C
- Wrażliwość na hydrolizę: ograniczona w pH neutralnym; ekspozycja na pH skrajne (<2 lub >10) może prowadzić do degradacji wiązań w pierścieniu heterocyklicznym
Biodostępność doustna
Klasa małocząsteczkowych agonistów GLP-1 wyróżnia się istotnie wyższą biodostępnością doustną w porównaniu do form peptydowych. Według danych farmakokinetycznych z badań fazy I (Pratt et al., 2023) orforglipron osiąga znaczące stężenia surowicze po podaniu doustnym bez konieczności współformułowania z promotorem absorpcji (jak SNAC w przypadku semaglutydu doustnego) i bez restrykcji dotyczących posiłków — co stanowi praktyczną przewagę nad doustnym semaglutydem, którego protokół wymaga podania na czczo, ≥30 min przed pierwszym posiłkiem. Konkretne wartości bezwzględnej biodostępności orforglipronu nie zostały w pełni opisane publicznie i mogą różnić się między gatunkami modelowymi.
Mechanizm działania
Orforglipron funkcjonuje jako biased agonist receptora GLP-1 — preferencyjnie aktywuje szlak sygnałowy cAMP/PKA, ograniczając jednocześnie rekrutację β-arrestyn 1 i 2 do receptora. Profil ten ma istotne implikacje dla długofalowej dynamiki sygnalizacji receptora oraz dla potencjalnego profilu tolerancji terapeutycznej.
Aktywacja receptora GLP-1 — szlak cAMP/PKA
Receptor GLP-1 to receptor sprzężony z białkiem G klasy B (GPCR, family B / secretin-like receptor). Po związaniu agonisty receptor aktywuje białko Gαs, co prowadzi do aktywacji cyklazy adenylowej i wzrostu wewnątrzkomórkowego cAMP. Wzrost cAMP aktywuje PKA oraz EPAC2, co w komórkach β trzustki przekłada się na zwiększoną sekrecję insuliny zależną od glukozy (glucose-dependent insulinotropic effect).
W badaniach in vitro na liniach komórkowych HEK293 transfekowanych receptorem GLP-1 oraz na izolowanych wysepkach trzustki obserwowano:
- Wzrost stężenia wewnątrzkomórkowego cAMP po ekspozycji na orforglipron (EC₅₀ w zakresie nanomolarnym)
- Wzrost sekrecji insuliny zależny od stężenia glukozy
- Profil sygnałowy charakterystyczny dla agonisty preferencyjnie aktywującego cAMP
Biased agonism — ograniczenie rekrutacji β-arrestyn
Klasyczni pełni agoniści receptora GLP-1 (peptydowi agoniści) aktywują równolegle dwa szlaki: cAMP (sygnalizacja) oraz β-arrestyna (internalizacja receptora i desensytyzacja). Orforglipron, jako biased agonist, wykazuje preferencję dla szlaku cAMP z ograniczoną aktywacją szlaku β-arrestyny. W praktyce in vitro oznacza to:
- Zachowanie sygnału cAMP na poziomie pełnego agonisty
- Ograniczoną internalizację receptora po ekspozycji
- Potencjalnie zmniejszoną desensytyzację receptora w czasie
Ten profil może mieć implikacje dla długofalowej skuteczności terapeutycznej — receptor pozostający dłużej na powierzchni komórki zachowuje zdolność do dalszej sygnalizacji.
Wpływ na metabolizm glukozy w modelach zwierzęcych
W modelu zwierzęcym otyłości indukowanej dietą (DIO myszy C57BL/6 na HFD) oraz w modelu cukrzycy typu 2 (myszy db/db, szczury Zucker Diabetic Fatty) podanie orforglipronu prowadziło do obserwacji:
- Spadku stężenia glukozy na czczo
- Poprawy parametrów testów tolerancji glukozy (OGTT)
- Spadku poziomów HbA1c (w protokołach wielotygodniowych)
- Zmniejszenia spożycia pokarmu zależnego od leptyny i CCK (cholecystokinina)
Wpływ na masę ciała i regulację apetytu
Receptor GLP-1 jest ekspresowany w jądrach podwzgórza odpowiedzialnych za regulację apetytu (jądro łukowate, jądro brzuszno-przyśrodkowe). Aktywacja centralnego receptora GLP-1 w modelach zwierzęcych prowadzi do:
- Zwiększenia ekspresji POMC (proopiomelanokortyny)
- Hamowania ekspresji NPY (neuropeptyd Y)
- Wydłużenia okresu sytości (delay gastric emptying)
W modelach zwierzęcych obserwowano spadek masy ciała w zakresie zależnym od dawki, z preferencyjną redukcją tkanki tłuszczowej trzewnej — mechanizm zbliżony do tego, którym posługują się inne peptydy na spalanie tkanki tłuszczowej wykorzystywane w protokołach modeli zwierzęcych otyłości.
Dane z badań klinicznych fazy II (uzupełnione wynikami fazy III z 2025)
W badaniu II fazy opublikowanym w NEJM (Wharton et al., 2023, n=272 osoby z BMI ≥30 kg/m² lub BMI ≥27 z chorobą współistniejącą), orforglipron w dawkach 12, 24, 36 i 45 mg/dobę prowadził do redukcji masy ciała:
- Primary endpoint w 26 tyg.: -8.6% do -12.6% (placebo: -2.0%)
- Secondary endpoint w 36 tyg.: -9.4% do -14.7% (placebo: -2.3%)
Profil bezpieczeństwa był zgodny z klasą agonistów GLP-1 (najczęstsze działania niepożądane: nudności, biegunka, zaparcia, wymioty — typowo łagodne do umiarkowanych, najwyraźniejsze w okresie titracji). Wyniki fazy III ATTAIN-1 (Aronne et al., NEJM 2025, PMID:40960239) oraz ACHIEVE (Rosenstock et al., NEJM 2025, PMID:40544435) potwierdzają i rozszerzają obserwacje z fazy II. ⚠️ WAŻNE ROZRÓŻNIENIE Określenie „wpływ na masę ciała i metabolizm glukozy” w kontekście tego opisu oznacza: „W badaniach przedklinicznych in vivo na modelach zwierzęcych oraz w opublikowanych wynikach fazy II badań klinicznych (Wharton et al., 2023) zaobserwowano modulację szlaku cAMP receptora GLP-1, redukcję parametrów glikemicznych oraz spadek masy ciała w zakresie zależnym od dawki”.
Nie oznacza to gwarancji efektu w warunkach pozaklinicznych ani nie stanowi twierdzenia o skuteczności terapeutycznej dla zarejestrowanego wskazania — substancja jest w fazie badań rejestracyjnych.
Zastosowania w badaniach naukowych
GLP-1 MAX (orforglipron) wykorzystywany jest jako narzędzie molekularne w kilku osobnych obszarach badawczych. Forma kapsułek twardych 5 mg odpowiada protokołom titracyjnym z literatury programu klinicznego Eli Lilly i umożliwia precyzyjne odwzorowanie schematów dawkowania badawczego.
Charakterystyka biased agonism receptora GLP-1
Hodowle komórkowe HEK293 transfekowane receptorem GLP-1, linie komórkowe trzustki β (INS-1, MIN6) — orforglipron jako referencyjny small-molecule biased agonist do badań porównawczych z peptydowymi agonistami GLP-1. Pomiary obejmują kinetykę cAMP (FRET-based biosensors), rekrutację β-arrestyn (BRET assay), internalizację receptora (immunofluorescencja konfokalna).
Badania farmakokinetyki doustnej small-molecule peptidomimetyków
Modele zwierzęce (myszy, szczury, świnie miniaturowe Göttingen) — orforglipron jako narzędzie do badań nad biodostępnością doustną klasy small-molecule peptidomimetyków. Pomiary obejmują AUC, Cmax, Tmax, T1/2, klirens, dystrybucję tkankową po podaniu doustnym i porównawczym dożylnym.
Badania metabolizmu glukozy i cukrzycy typu 2
Modele genetyczne db/db, ob/ob, modele streptozotocynowe, modele DIO — orforglipron jako narzędzie do badań nad mechanizmem zależnej od glukozy sekrecji insuliny i nad protokołami long-term efficacy/tolerance.
Badania regulacji apetytu i centralnej sygnalizacji GLP-1
Modele mysie z dostępem do badań ad libitum i protokołów food intake — orforglipron jako narzędzie do badań nad centralnym efektem agonistów GLP-1 na podwzgórzowe ośrodki regulacji apetytu (POMC, NPY, CART).
Badania porównawcze klas agonistów GLP-1
Hodowle komórkowe i modele zwierzęce — porównanie profili farmakologicznych: orforglipron (small-molecule biased) vs semaglutyd (peptyd full agonist) vs tirzepatyd (dual GLP-1/GIP agonist) vs liraglutyd. Pomiary obejmują kinetykę receptora, długofalową desensytyzację, tachyfilaksję, profil tkankowo-specyficzny.
Badania nad biodostępnością formuły oral
Protokoły porównawcze: orforglipron (no-SNAC formulation) vs semaglutyd doustny (z SNAC) vs formy iniekcyjne — narzędzie do badań nad strategiami formulacyjnymi peptydów i peptidomimetyków o ograniczonej biodostępności doustnej.
Podsumowanie
GLP-1 MAX (orforglipron, kod rozwojowy LY3502970, MW ~883 g/mol, formula C₄₈H₄₈F₂N₁₀O₅, PubChem CID 137319706) to niskocząsteczkowy doustny agonista receptora GLP-1 o profilu biased — preferencyjnie aktywujący szlak cAMP z ograniczoną rekrutacją β-arrestyn. Substancja jest narzędziem molekularnym do badań nad farmakologią receptora GLP-1, biodostępnością doustną small-molecule peptidomimetyków, metabolizmem glukozy oraz regulacją apetytu — w modelach zwierzęcych i układach in vitro. Forma kapsułek twardych 5 mg w opakowaniu 60 sztuk odpowiada protokołom titracyjnym z literatury programu klinicznego Eli Lilly.
Orforglipron przeszedł badania III fazy (programy ACHIEVE dla T2DM oraz ATTAIN dla nadwagi i otyłości); wybrane wyniki opublikowano w NEJM w 2025 roku (PMID:40960239 — ATTAIN-1, Aronne et al.; PMID:40544435 — ACHIEVE, Rosenstock et al.). Status decyzji rejestracyjnych EMA/FDA jest dynamiczny — w dacie aktualizacji opisu należy zweryfikować bezpośrednio u producenta. Wszyscy zarejestrowani farmaceutyczni agoniści receptora GLP-1 wymagają recepty i nadzoru lekarskiego.
GLP-1 MAX dostarczany jest z certyfikatem czystości HPLC ≥98%, potwierdzeniem tożsamości tandemową spektrometrią mas wysokiej rozdzielczości (HRMS) oraz dokumentacją partii (COA per batch). Każde opakowanie opatrzone jest unikalnym numerem batcha umożliwiającym śledzenie partii.
Bibliografia
- Wharton S, Blevins T, Connery L, Rosenstock J, Raha S, Liu R, Ma X, Mather KJ, Haupt A, Robins D, Pratt E, Kazda C, Konig M; GZGI Investigators. Daily Oral GLP-1 Receptor Agonist Orforglipron for Adults with Obesity. N Engl J Med. 2023 Sep 7;389(10):877–888. doi:10.1056/NEJMoa2302392. PMID: 37351564. PubMed
- Frias JP, Hsia S, Eyde S, Liu R, Ma X, Konig M, Kazda C, Mather KJ, Haupt A, Pratt E, Robins D. Efficacy and safety of oral orforglipron in patients with type 2 diabetes: a multicentre, randomised, dose-response, phase 2 study. Lancet. 2023 Aug 5;402(10400):472–483. doi:10.1016/S0140-6736(23)01302-8. PMID: 37369232. PubMed
- Pratt E, Ma X, Liu R, Robins D, Coskun T, Sloop KW, Haupt A, Benson C. Orforglipron (LY3502970), a novel, oral non-peptide glucagon-like peptide-1 receptor agonist: A Phase 1a, blinded, placebo-controlled, randomized, single- and multiple-ascending-dose study in healthy participants. Diabetes Obes Metab. 2023;25(9):2634–2641. doi:10.1111/dom.15184. PMID: 37344954. PubMed
- Kawai T, Sun B, Yoshino H, Feng D, Suzuki Y, Fukazawa M, Nagao S, Wainscott DB, Showalter AD, Droz BA, Kobilka TS, Coghlan MP, Willard FS, Kawabe Y, Kobilka BK, Sloop KW. Structural basis for GLP-1 receptor activation by LY3502970, an orally active nonpeptide agonist. Proc Natl Acad Sci USA. 2020 Nov 24;117(47):29959–29967. doi:10.1073/pnas.2014879117. PMID: 33177239. PubMed
- Pratt E, Ma X, Liu R, Robins D, Haupt A, Benson C, Hennige AM. Orforglipron (LY3502970), a novel, oral non-peptide glucagon-like peptide-1 receptor agonist: A Phase 1b, multicentre, blinded, placebo-controlled, randomized, single- and multiple-ascending-dose study in healthy adults. Diabetes Obes Metab. 2023;25(9):2642–2649. doi:10.1111/dom.15150. PMID: 37264711. PubMed
- Knerr PJ, Mowery SA, Douros JD, Premdjee B, Hjøllund KR, He Y, Kruse Hansen AM, Olsen AK, Perez-Tilve D, DiMarchi RD, Finan B. Next generation GLP-1/GIP/glucagon triple agonists normalize body weight in obese mice. Mol Metab. 2022 Sep;63:101533. doi:10.1016/j.molmet.2022.101533. PMID: 35809773. PubMed
- Drucker DJ. The benefits of GLP-1 drugs beyond obesity. Science. 2024 Jul 19;385(6710):258–260. doi:10.1126/science.adn4128. PMID: 39024455. PubMed
- Aronne LJ, Horn DB, le Roux CW, et al. Orforglipron, an Oral Small-Molecule GLP-1 Receptor Agonist for Obesity Treatment (ATTAIN-1). N Engl J Med. 2025 Nov 6. PMID: 40960239. PubMed
- Rosenstock J, Hsia S, Nevarez Ruiz L, Eyde S, Cox D, et al. Orforglipron, an Oral Small-Molecule GLP-1 Receptor Agonist, in Early Type 2 Diabetes (ACHIEVE). N Engl J Med. 2025 Sep 18;393(11):1065–1076. doi:10.1056/NEJMoa2505669. PMID: 40544435. PubMed
FAQ
Umiarkowana w wodzie (lepsza w pH kwaśnym), dobra w DMSO (do 50 mg/ml), umiarkowana w etanolu i metanolu. Profil rozpuszczalności typowy dla małocząsteczkowych peptidomimetyków o umiarkowanej lipofilności. W warunkach laboratoryjnych do roztworów stocku zwykle stosuje się DMSO z dalszym rozcieńczeniem buforem zgodnie z protokołem in vitro.
W surowicy ludzkiej (badania farmakokinetyczne fazy I) okres półtrwania mieści się w zakresie 29–49 h, co umożliwia dawkowanie raz na dobę. Tmax występuje typowo 6–10 h po podaniu doustnym. Profil farmakokinetyczny był stabilny niezależnie od stanu pełności żołądka — bez restrykcji dotyczących posiłków przed podaniem.
Unikać silnie kwaśnych (pH <2) i silnie zasadowych (pH >10) środowisk wodnych — możliwa hydroliza wiązań w pierścieniu heterocyklicznym. Unikać ekspozycji na bezpośrednie światło UV, wysokie temperatury (>30°C) i wilgoć (>65% RH) — przyspieszają degradację API w fazie stałej. Cykle zamrażania-rozmrażania roztworów stocku w DMSO w temperaturze -20°C są dopuszczalne (do 3 cykli zgodnie z dobrą praktyką laboratoryjną).
5.0
1 opinia
-
Paula
Opinia o produkcie
Bardzo lubię ten produkt. Do tego szybka wysyłka i świetny kontakt ze sprzedającym.
Podobne produkty